
EU-MDR · Anhang VIII · 22 Regeln
Wie wird die Klasse eines Medizinprodukts bestimmt?
Die Produktklasse wird nicht anhand der Produktbezeichnung gewählt. Sie ergibt sich aus der Zweckbestimmung und allen anwendbaren MDR-Regeln.
Die Klassifizierung bestimmt das Konformitätsbewertungsverfahren, die Beteiligung einer Benannten Stelle und die Tiefe der externen Prüfung. Zwei Produkte der Klasse I können unterschiedliche Verfahren durchlaufen, während bereits eine kleine Änderung der Zweckbestimmung ein Produkt in eine höhere Klasse verschieben kann.
Klassifizierung Schritt für Schritt ↓- 01AUSGANGSPUNKT
Zweckbestimmung und Wirkungsweise
- 02MERKMALE
Invasivität, Dauer und aktiver Status
- 03REGELN
Alle anwendbaren Bestimmungen von 1 bis 22
- 04ERGEBNIS
Die höchste resultierende Klasse
Wann die Klasse bestimmt werden sollte
Zu Beginn der Entwicklung und nicht erst vor der Einreichung
Solange die Klasse nicht feststeht, lassen sich weder das Konformitätsbewertungsverfahren noch die erforderliche Beteiligung einer Benannten Stelle oder der Umfang der Nachweise verlässlich planen.
Die vorläufige Klassifizierung sollte beginnen, sobald die Zweckbestimmung ausreichend konkret ist. Sie muss den medizinischen Zweck, Patienten, Anwender, Indikationen, Kontraindikationen, die anatomische Stelle, Dauer und Umgebung der Anwendung sowie die Wirkungsweise des Produkts beschreiben.
Die Entscheidung ist bei Änderungen der Zweckbestimmung, Konstruktion oder Anwendungsweise neu zu bewerten. Eine neue Softwarefunktion, ein anderer Verabreichungsweg, eine längere Kontaktdauer oder eine Anwendung im zentralen Kreislaufsystem können eine andere Regel aktivieren und die Klasse verändern.
Legen Sie zuerst die Zweckbestimmung und die klassifizierungsrelevanten Merkmale fest. Wenden Sie Anhang VIII erst danach an. Eine Klasse nach dem gewünschten Budget auszuwählen, erzeugt Widersprüche zwischen Kennzeichnung, klinischer Bewertung, Risikomanagement und technischer Dokumentation.
Grundsätze der Klassifizierung
Die MDR verbindet das Risiko mit Zweck und Funktionsweise, nicht mit dem Produktnamen
Artikel 51 teilt Produkte in die Klassen I, IIa, IIb und III ein. Die konkrete Entscheidung erfolgt nach Anhang VIII einschließlich der Definitionen, Anwendungsregeln und aller relevanten Klassifizierungsregeln.
Zweckbestimmung
Welchen medizinischen Zweck das Produkt erfüllt, für wen und unter welchen Bedingungen.
Invasivität
Ob das Produkt in den Körper eindringt, auf welchem Weg und ob der Zugang chirurgisch erfolgt.
Anwendungsdauer
Vorübergehend unter 60 Minuten, kurzzeitig von 60 Minuten bis 30 Tage oder langzeitig über 30 Tage.
Aktive Funktionsweise
Ob die Funktion von einer Energiequelle abhängt, die nicht vom menschlichen Körper oder durch Schwerkraft erzeugt wird.
Anatomische Stelle
Direkter Kontakt mit Herz, zentralem Kreislaufsystem oder zentralem Nervensystem kann die Klasse erhöhen.
Besondere Wirkung
Arzneimittel, biologische Wirkung, Nanomaterialien, Empfängnisverhütung oder softwaregestützte Entscheidungen.
Niedriges Risiko
Für gewöhnliche Produkte der Klasse I ist grundsätzlich eine Selbstdeklaration möglich. Bei Is, Im und Ir bewertet eine Benannte Stelle nur die relevanten besonderen Aspekte.
Mittleres Risiko
Eine Benannte Stelle ist an der Konformitätsbewertung beteiligt. Der Umfang der Prüfung der technischen Dokumentation hängt vom Verfahren und der Produktgruppe ab.
Erhöhtes Risiko
Die Benannte Stelle prüft das Qualitätsmanagementsystem und die technische Dokumentation in größerer Tiefe.
Hohes Risiko
Es gilt das strengste Verfahren einschließlich der Bewertung durch eine Benannte Stelle und zusätzlicher Verfahren für bestimmte Produkte.
Is, Im und Ir sind keine eigenständigen Risikoklassen. Sie kennzeichnen Produkte der Klasse I, die steril in Verkehr gebracht werden, eine Messfunktion besitzen oder wiederverwendbare chirurgische Instrumente sind. Die gewöhnliche Klasse I folgt dem einfacheren und nicht dem aufwendigeren Verfahren.
Die 22 Regeln aus Anhang VIII
Alle anwendbaren Regeln müssen geprüft werden
Die Regeln sind in vier Gruppen gegliedert. Sie können mit der Gruppe beginnen, die zur Konstruktion des Produkts passt, dürfen aber nicht beim ersten scheinbaren Treffer aufhören.
Kontakt ohne Eindringen
Diese Regeln betreffen den Kontakt mit verletzter Haut oder Schleimhaut sowie die Durchleitung, Aufbewahrung oder Veränderung von Blut, Flüssigkeiten, Zellen und Geweben.
Körperöffnungen, Chirurgie und Implantation
Das Ergebnis hängt vom Zugangsweg, der Dauer, der anatomischen Stelle und den besonderen Ausnahmen der jeweiligen Regel ab.
Energie, Überwachung und Software
Bewertet werden therapeutische Wirkung, Diagnose, Überwachung, Verabreichung oder Entfernung von Stoffen sowie der Einfluss von Informationen auf Entscheidungen.
Kategorien mit besonderen Risiken
Arzneimittel, Empfängnisverhütung, Desinfektion, Gewebe, Nanomaterialien, stoffliche Produkte und geschlossene Regelkreise.
- 01FESTLEGEN
Eine präzise Zweckbestimmung formulieren
Definieren Sie medizinischen Zweck, Anwender, Patienten, anatomische Stelle, Umgebung und Anwendungsdauer.
- 02QUALIFIZIEREN
Die Anwendbarkeit der MDR bestätigen
Prüfen Sie getrennt, ob es sich um ein Medizinprodukt, ein Zubehör oder ein Produkt ohne medizinische Zweckbestimmung aus Anhang XVI handelt.
- 03CHARAKTERISIEREN
Klassifizierungsmerkmale dokumentieren
Erfassen Sie Invasivität, Dauer, aktiven Status, Implantierbarkeit, kritische anatomische Stellen, Softwarefunktionen und besondere Stoffe.
- 04ANWENDEN
Jede potenziell relevante Regel prüfen
Dokumentieren Sie für jede angewandte und verworfene Regel eine kurze Begründung mit Bezug auf Zweckbestimmung und Konstruktion.
- 05VERGLEICHEN
Das strengste Ergebnis auswählen
Sind mehrere Regeln oder Unterregeln anwendbar, bestimmt die zur höheren Klasse führende Bestimmung das Ergebnis.
- 06DOKUMENTIEREN
Die Klasse mit dem regulatorischen Weg verbinden
Halten Sie Regel, Unterregel, Klasse, eine besondere Kategorie der Klasse I und die Auswirkung auf die Konformitätsbewertung fest.
Software erfordert eine eigene Analyse
Software, die Informationen für diagnostische oder therapeutische Entscheidungen liefert, gehört grundsätzlich zur Klasse IIa. Kann eine fehlerhafte Entscheidung zum Tod oder zu einer irreversiblen Verschlechterung des Gesundheitszustands führen, gilt Klasse III; kann sie eine schwerwiegende Verschlechterung oder einen chirurgischen Eingriff verursachen, gilt Klasse IIb. Software zur Überwachung physiologischer Vorgänge gehört grundsätzlich zur Klasse IIa. Werden lebenswichtige Parameter überwacht, deren Schwankungen zu einer unmittelbaren Gefahr führen können, gilt Klasse IIb. Sonstige Medizinproduktesoftware gehört zur Klasse I.
Praxisbeispiele
Dieselbe Klasse kann zu zwei unterschiedlichen Verfahren führen
Die ursprünglichen Beispiele des Artikels bleiben erhalten. Jedes Ergebnis gilt nur unter den genannten Annahmen. Änderungen an Zweckbestimmung, Konstruktion, Sterilstatus oder Wiederverwendung erfordern eine erneute Analyse.
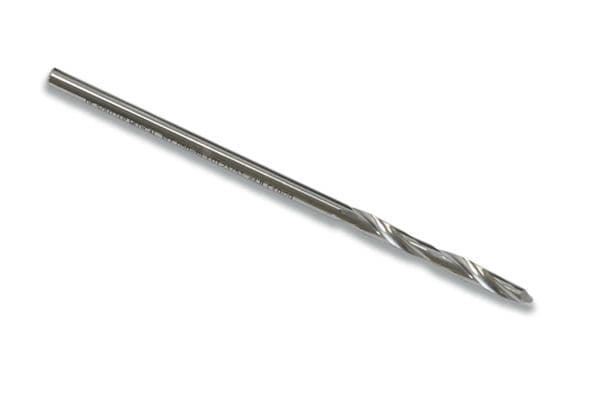
Wiederverwendbarer chirurgischer Bohrer
Angenommen, es handelt sich um einen nicht aktiven Bohrer, der chirurgisch bis zum Knochen vordringt, weniger als 60 Minuten angewendet, unsteril geliefert und nach geeigneter Aufbereitung wiederverwendet wird.
- 01
Die Regeln 1–4 für nicht invasive Produkte bestimmen das Ergebnis nicht, da der Bohrer chirurgisch invasiv ist.
- 02
Regel 5 betrifft das Eindringen durch eine Körperöffnung und passt nicht zu dieser Anwendungsweise.
- 03
Nach Regel 6 gehört ein chirurgisch invasives Produkt zur vorübergehenden Anwendung grundsätzlich zur Klasse IIa.
- 04
Die Ausnahme in Regel 6 ordnet ein wiederverwendbares chirurgisches Instrument der Klasse I zu.
- 05
Führt keine andere Regel zu einer höheren Klasse, ist das Ergebnis Klasse I in der besonderen Kategorie Ir.
Ein Einmalbohrer erfüllt die Ausnahme für wiederverwendbare Instrumente nicht und gehört nach Regel 6 grundsätzlich zur Klasse IIa. Bei Ir bewertet eine Benannte Stelle die Aspekte der Wiederverwendung. Eine sterile Bereitstellung nimmt zusätzlich die Sterilitätsaspekte in ihren Prüfumfang auf. Die aktive Antriebseinheit wird separat klassifiziert.
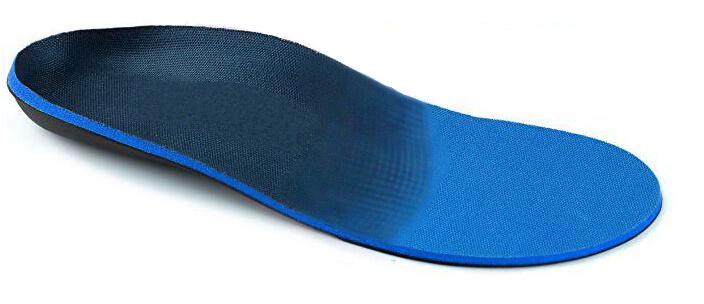
Serienmäßig hergestellte orthopädische Einlage
Angenommen, die Einlage ist ein serienmäßig hergestelltes, nicht steriles Produkt, das nur mit intakter Haut in Berührung kommt, keine Messfunktion besitzt und keine aktiven Komponenten enthält.
- 01
Das Produkt dringt nicht in den Körper ein und ist nicht invasiv.
- 02
Regel 1 ordnet nicht invasive Produkte der Klasse I zu, sofern Regel 2, 3 oder 4 nicht anwendbar ist.
- 03
Unter den genannten Voraussetzungen führen die nachfolgenden Regeln nicht zu einer höheren Klasse.
- 04
Das Ergebnis ist die gewöhnliche Klasse I ohne Kennzeichnung als Is, Im oder Ir.
- 05
Der Hersteller führt die Konformitätsbewertung grundsätzlich selbst durch, erstellt die EU-Konformitätserklärung und bringt die CE-Kennzeichnung ohne Benannte Stelle an.
Eine individuell angefertigte Einlage kann unter das Verfahren für Sonderanfertigungen fallen und trägt dann keine CE-Kennzeichnung. Sensoren, eine Messfunktion, eine aktive Korrektur oder eine andere Zweckbestimmung erfordern eine eigenständige Qualifizierung und Klassifizierung.
Wiederverwendbarer chirurgischer Bohrer
Klasse I, Regel 6, IrSerienmäßig hergestellte orthopädische Einlage
Klasse I, Regel 1Ir erfordert eine begrenzte Beteiligung einer Benannten Stelle. Für die gewöhnliche Klasse I gilt grundsätzlich die Selbstdeklaration.
Fazit
Eine belastbare Klassifizierungsbegründung lässt sich Zeile für Zeile prüfen
Die endgültige Klasse muss aus der Zweckbestimmung, den Klassifizierungsmerkmalen und einer konkreten Regel folgen und nicht aus dem Handelsnamen oder dem bevorzugten regulatorischen Weg.
Die technische Dokumentation sollte die anwendbare Version der Zweckbestimmung, die relevanten Definitionen aus Anhang VIII, die geprüften Regeln, die Gründe für ihre Anwendung oder Nichtanwendung, die resultierende Klasse und die Schlussfolgerung zum Konformitätsbewertungsverfahren enthalten. Ändern sich die Tatsachen, ist die Begründung vor Freigabe der Änderung neu zu bewerten.
Praktische Fragen
Was das Klassifizierungsergebnis am häufigsten verändert
Öffnen Sie die Frage, die Ihr Produkt, seine Zweckbestimmung oder das Konformitätsbewertungsverfahren betrifft.
Wer bestimmt die Klasse eines Medizinprodukts?+
Der Hersteller bestimmt die Klasse und dokumentiert die Begründung in der technischen Dokumentation. Eine Benannte Stelle prüft diese Begründung, wenn sie an der Konformitätsbewertung beteiligt ist, ersetzt aber nicht die Entscheidung des Herstellers. Streitigkeiten über die Anwendung von Anhang VIII werden gemäß Artikel 51 MDR der zuständigen Behörde vorgelegt.
Kann ich die Klasse eines ähnlichen Produkts oder die FDA-Klasse übernehmen?+
Nein. Die MDR-Klasse muss für die konkrete Zweckbestimmung, Konstruktion und Anwendungsweise des Produkts nach Anhang VIII ermittelt werden. Die Einstufung in einer anderen Rechtsordnung oder die Klasse eines ähnlichen Produkts kann als Hintergrundinformation hilfreich sein, ist aber keine Klassifizierungsbegründung für die EU.
Darf ich nach der ersten passenden Regel aufhören?+
Nein. Alle Regeln, die auf das Produkt anwendbar sein könnten, müssen geprüft werden. Sind mehrere Regeln oder Unterregeln anwendbar, gilt die Bestimmung, die zur höheren Klasse führt. Hat ein Produkt mehrere Zweckbestimmungen, richtet sich die Klassifizierung nach der kritischsten Zweckbestimmung.
Sind Is, Im und Ir eigenständige Risikoklassen?+
Nein. Es handelt sich um Produkte der Klasse I mit besonderen Merkmalen: Produkte, die steril in Verkehr gebracht werden, Produkte mit Messfunktion und wiederverwendbare chirurgische Instrumente. Sie bleiben Klasse I, doch eine Benannte Stelle bewertet die jeweils relevanten besonderen Aspekte.
Wie wird Medizinproduktesoftware klassifiziert?+
Eigenständige Medizinproduktesoftware wird nach ihrer Zweckbestimmung klassifiziert, insbesondere nach Regel 11. Software, die Informationen für diagnostische oder therapeutische Entscheidungen liefert, gehört in der Regel mindestens zur Klasse IIa und kann IIb oder III sein, wenn eine fehlerhafte Entscheidung schwerwiegende Folgen haben kann. Software, die Daten lediglich speichert, archiviert oder überträgt, ohne eine medizinische Handlung auszuführen, ist möglicherweise überhaupt kein Medizinprodukt.
Kann eine Änderung der Zweckbestimmung die Klasse verändern?+
Ja. Neue Indikationen, eine andere Patientengruppe, eine andere anatomische Stelle, eine längere Anwendungsdauer, ein anderer Verabreichungsweg oder eine veränderte diagnostische oder therapeutische Bedeutung eines Ergebnisses können eine andere Regel oder eine strengere Unterregel aktivieren. Die Klassifizierung muss vor der Freigabe der Änderung erneut bewertet werden.
Primärquellen
Prüfen Sie die Entscheidung anhand der aktuellen MDR
Die MDCG-Leitlinie unterstützt die Anwendung der Regeln, ersetzt aber nicht den rechtsverbindlichen Wortlaut der Verordnung.
Den Weg vor Beginn der Zertifizierung bestätigen
Muss die Klasse eines konkreten Produkts begründet werden?
MDRC kann Zweckbestimmung und Konstruktion prüfen, die Regeln aus Anhang VIII anwenden, die Klassifizierungsbegründung erstellen und das Ergebnis mit dem richtigen Konformitätsbewertungsverfahren verbinden.