
MDR · Klassifizierung · Konformitätsbewertung
CE-Kennzeichnung von Medizinprodukten anhand konkreter Beispiele
In der Regel muss ein Medizinprodukt, das auf dem EU-Markt bereitgestellt wird, eine CE-Kennzeichnung tragen. Dafür muss es die europäischen Rechtsvorschriften für Medizinprodukte erfüllen, insbesondere die Verordnung (EU) 2017/745.
Die Herstellung der Konformität ist ein mehrstufiger Prozess, der das Produkt, seine begleitende Dokumentation und den Hersteller betrifft. Erst nachdem die Konformität nachgewiesen ist, darf der Hersteller die CE-Kennzeichnung anbringen.
Das regulatorische Verfahren hängt von der Produktklasse ab und wird mit steigendem Anwendungsrisiko anspruchsvoller. Je höher die Klasse, desto größer ist die Rolle der Benannten Stelle bei der Bewertung der MDR-Konformität.
Den Weg nachvollziehen ↓Das Grundprinzip
Die CE-Kennzeichnung steht für fortlaufend aufrechterhaltene MDR-Konformität, nicht für eine einmalige Prüfung
MDR-Konformität ist nicht nur ein Ergebnis, das der Hersteller einmal erreicht. Sie ist ein fortlaufender Prozess, der während des gesamten Produktlebenszyklus hergestellt und aufrechterhalten werden muss. Die CE-Kennzeichnung spiegelt diesen Prozess wider.
Der erste Schritt zum europäischen Markt ist die Bestimmung der Risikoklasse des Medizinprodukts. Jeder weitere Schritt hängt von dieser Klassifizierung ab. Produkte aller Klassen durchlaufen dieselben regulatorischen Kernelemente, doch Prüfungstiefe und Nachweisanforderungen unterscheiden sich.
Je höher die Produktklasse, desto komplexer, zeitaufwendiger und kostspieliger sind die Prozesse zur Herstellung der MDR-Konformität und zum Erwerb des Rechts, die CE-Kennzeichnung anzubringen.
Nicht sterile Produkte der Klasse I ohne Messfunktion, die keine wiederverwendbaren chirurgischen Instrumente sind, stehen etwas abseits. Ihr regulatorischer Weg ist einfacher, kürzer und kostengünstiger. Der Hersteller darf sie ohne Benannte Stelle in der EU vermarkten.
Dies befreit ein Produkt der Klasse I nicht von der MDR. Der Hersteller muss ein angemessenes QM-System und die technische Dokumentation führen und die Anforderungen an klinische Bewertung, Risikomanagement, PMS, Vigilanz, UDI und Registrierung erfüllen. Ein Hersteller außerhalb der EU muss außerdem einen Bevollmächtigten benennen.
Für die Klassen Is, Im und Ir sowie IIa, IIb und III ist eine Benannte Stelle erforderlich. Ihr Umfang hängt von der Klasse ab. Bei sterilen Produkten der Klasse I, Produkten der Klasse I mit Messfunktion und wiederverwendbaren chirurgischen Instrumenten ist er auf die jeweiligen besonderen Aspekte begrenzt. Bei Klasse III ist er deutlich umfassender.
Die Selbsterklärung befreit den Hersteller nicht von QM-System, Risikomanagement, klinischer Bewertung, technischer Dokumentation nach den Anhängen II und III, PMS, Vigilanz, UDI, EU-Konformitätserklärung oder Registrierung. Ein Nicht-EU-Hersteller benötigt außerdem einen Bevollmächtigten. Seit dem 28. Mai 2026 sind die EUDAMED-Module für Akteurs- und UDI/Produktregistrierung verpflichtend.
Beispiele 01 und 02
Ein Produkttyp, aber wegen der Sterilität zwei unterschiedliche Wege
Ein unsteriler Tupfer und ein steriler Nasopharyngealabstrichtupfer können beide zur Klasse I gehören. Die Kennzeichnung Is erfordert jedoch die Beteiligung einer Benannten Stelle für die sterilitätsbezogenen Aspekte.
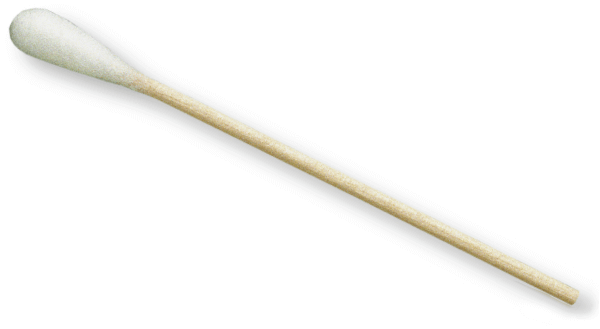
Klasse I · Selbsterklärung
Unsteriler Tupfer
Betrachten wir ein einfaches Medizinprodukt — einen unsterilen Tupfer. Nach Anhang VIII MDR fällt das Produkt je nach der vom Hersteller festgelegten Zweckbestimmung unter Regel 1, 4 oder 5 in Klasse I.
Es ist nicht steril, besitzt keine Messfunktion und ist kein wiederverwendbares chirurgisches Instrument. Daher gilt das einfachste regulatorische Verfahren — Selbsterklärung ohne Benannte Stelle.
Der Hersteller bestätigt die Konformität selbst, jedoch erst nachdem er alle anwendbaren MDR-Anforderungen erfüllt, die EU-Konformitätserklärung erstellt sowie sich und das Produkt registriert hat. Anschließend darf er die CE-Kennzeichnung anbringen.
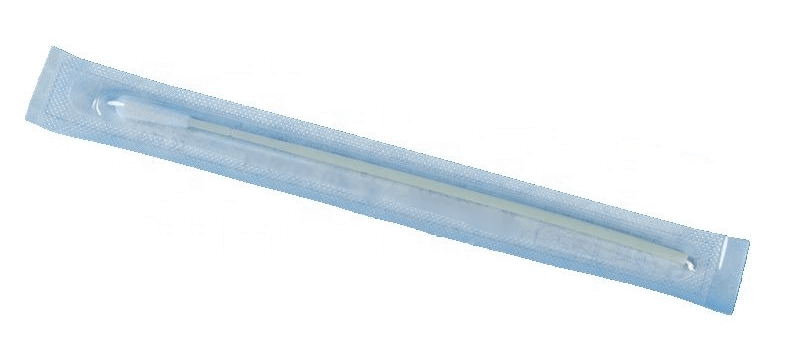
Klasse Is · Aufsicht über Sterilität
Steriler Nasopharyngealabstrichtupfer
Ein Nasopharyngealabstrichtupfer ist im Wesentlichen derselbe Tupfertyp und gehört nach Regel 5 ebenfalls zur Klasse I. Er wird jedoch steril geliefert, wodurch der regulatorische Weg anspruchsvoller wird.
Eine Benannte Stelle muss an der MDR-Konformitätsbewertung mitwirken. Da das Produkt in Klasse I bleibt, ist ihre Beteiligung auf Aspekte beschränkt, die mit der Herstellung, Sicherung und Aufrechterhaltung steriler Bedingungen verbunden sind.
Die Benannte Stelle bewertet den entsprechenden Teil des QM-Systems und die Sterilitätsprozesse. Für alle anderen auf das Produkt anwendbaren MDR-Pflichten bleibt der Hersteller verantwortlich.
Beispiele 03 und 04
Bei den Klassen IIa und IIb bewertet die Benannte Stelle das QM-System und Stichproben der technischen Dokumentation
Beim Weg nach Anhang IX wird für Klasse IIa mindestens ein repräsentatives Produkt je Produktkategorie bewertet, für Klasse IIb mindestens ein repräsentatives Produkt je generischer Produktgruppe.
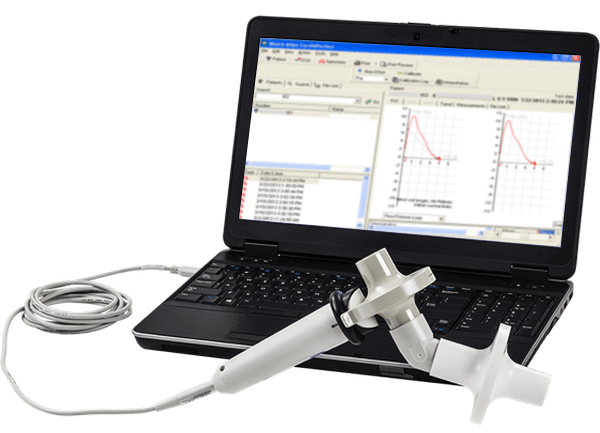
Klasse IIa · Regel 10
Ein mit dem Computer verbundenes Spirometer
Für ein Medizinprodukt der Klasse IIa ist der regulatorische Prozess anspruchsvoller und die Benannte Stelle übernimmt eine aktivere Rolle. Ein gewöhnliches aktives Spirometer, auch wenn es über einen USB-Anschluss mit einem Computer verbunden wird, ist ein Beispiel. Ist es zur Diagnose oder Überwachung physiologischer Vorgänge bestimmt, gehört es in der Regel nach Regel 10 zur Klasse IIa.
Bei der Bewertung des Produkts, seiner Dokumentation und des Herstellers prüft die Benannte Stelle das QM-System und die technische Dokumentation. Beim Weg nach Anhang IX bewertet sie mindestens ein repräsentatives Produkt für jede Produktkategorie der Klasse IIa.
Die Erklärung des Herstellers allein genügt nicht mehr. Vor dem Anbringen der CE-Kennzeichnung ist nach dem gewählten Konformitätsbewertungsweg ein Zertifikat der Benannten Stelle erforderlich.
Klasse IIb · Verhütung und Prävention der Übertragung von STI
Ein Produkt zur Empfängnisverhütung oder zur Verhinderung einer Infektionsübertragung
Ein Hersteller von Produkten der Klasse IIb wird strenger bewertet. Beispiele sind Produkte zur Empfängnisverhütung oder zur Verhütung der Übertragung sexuell übertragbarer Krankheiten. Nach Regel 15 gehören sie zur Klasse IIb, sofern sie nicht implantierbar oder langzeitig invasiv sind. In diesem Fall gehören sie zur Klasse III.
Bei Klasse IIb bewertet die Benannte Stelle das QM-System, die klinischen Nachweise, das Risikomanagement und PMS. Beim Weg nach Anhang IX prüft sie die technische Dokumentation für mindestens ein repräsentatives Produkt je generischer Produktgruppe.
Mit steigendem Risiko wird die Übereinstimmung zwischen Zweckbestimmung, Klassifizierung, klinischen Aussagen, Sicherheits- und Leistungsnachweisen und dem Programm zur Überwachung nach dem Inverkehrbringen immer wichtiger.
Beispiel 05
Bei Klasse III werden technische Dokumentation und klinische Nachweise besonders eingehend geprüft
Beim Weg nach Anhang IX bewertet die Benannte Stelle die technische Dokumentation jedes Produkts der Klasse III und nicht nur eine repräsentative Stichprobe.
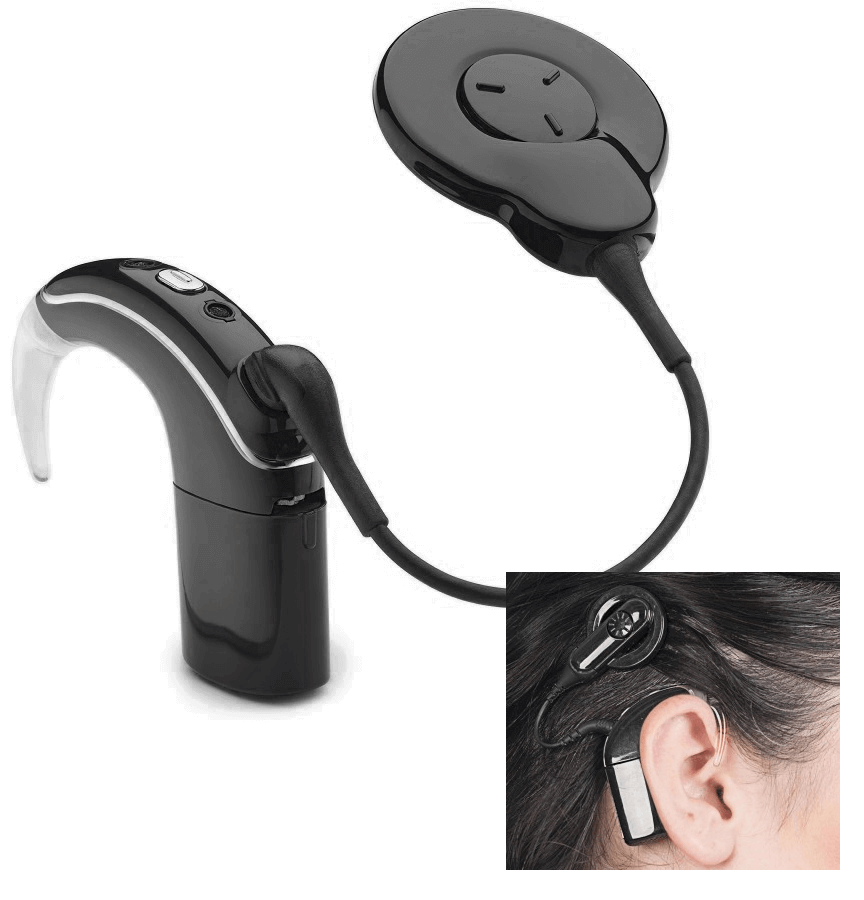
Klasse III · Aktives implantierbares Produkt
Cochlea-Implantat
Hersteller von Produkten der Klasse III unterliegen schließlich der strengsten Prüfung. Ein Beispiel ist das Cochlea-Implantat. Es ist ein aktives implantierbares Medizinprodukt und gehört nach Regel 8 zur Klasse III.
Die Benannte Stelle prüft das QM-System des Herstellers und die technische Dokumentation des Produkts eingehend. Besondere Aufmerksamkeit gilt dem Plan und Bericht zur klinischen Bewertung sowie den präklinischen und klinischen Daten in Abschnitt 6 des MDR-Anhangs II.
Für implantierbare Produkte und Produkte der Klasse III sind klinische Prüfungen grundsätzlich verpflichtend. Die MDR sieht bestimmte Ausnahmen vor, deren Anwendbarkeit jedoch gesondert nach Artikel 61 begründet werden muss.
PMS, der regelmäßig aktualisierte Bericht über die Sicherheit, PMCF, Vigilanz und die rechtzeitige Rückführung neuer klinischer Daten in klinische Bewertung und Risikomanagement werden zu zentralen Kontrollen.
Praktisches Fazit
Die CE-Kennzeichnung beginnt mit der Zweckbestimmung, nicht mit der Auswahl eines Zertifikats
Ähnlich aussehende Produkte können aufgrund ihrer Zweckbestimmung, Sterilität, Anwendungsdauer oder Wirkungsweise unterschiedlich klassifiziert werden. Ein Fehler bei der anfänglichen Klassifizierung verändert den gesamten nachfolgenden Weg.
Zweckbestimmung festlegen
Anwender, Patient, Indikationen, Kontraindikationen, Anwendungsumgebung und Wirkungsweise bestimmen die anwendbaren Regeln.
Klasse begründen
Die Klassifizierung mit einer konkreten Regel aus Anhang VIII verknüpfen und die Begründung in der technischen Dokumentation aufbewahren.
Weg wählen
Klasse und Produkteigenschaften bestimmen die Beteiligung der Benannten Stelle und den Umfang der Bewertung der technischen Dokumentation.
Konformität erhalten
Änderungen, klinische Daten, PMS und Vigilanz müssen technische Akte und Herstellerentscheidungen fortlaufend aktualisieren.
Der Bevollmächtigte ersetzt weder den Hersteller noch allgemein eine Benannte Stelle
Ein Hersteller ohne eingetragene Niederlassung in der EU benennt einen einzigen Bevollmächtigten. Dieser erfüllt die Aufgaben seines schriftlichen Mandats, überprüft die erforderlichen MDR-Dokumente und Registrierungen und arbeitet mit den Behörden zusammen. Hat der Hersteller Artikel 10 nicht erfüllt, kann der Bevollmächtigte nach Artikel 11 Absatz 5 für ein fehlerhaftes Produkt gesamtschuldnerisch mit ihm haften.
Regulatorische Grundlage
Den Weg anhand der aktuellen MDR-Fassung prüfen
Zweckbestimmung und anwendbare Regel aus Anhang VIII bestimmen die Klasse. Artikel 52 und die einschlägigen Anhänge bestimmen den Konformitätsbewertungsweg.
Mit der richtigen Frage beginnen
Müssen Produktklasse und Weg zur CE-Kennzeichnung bestimmt werden?
MDRC kann Zweckbestimmung und Klassifizierung prüfen, den anwendbaren Konformitätsbewertungsweg bestimmen, einen Plan für die technische Dokumentation erstellen und den Hersteller auf die Bewertung durch eine Benannte Stelle vorbereiten.